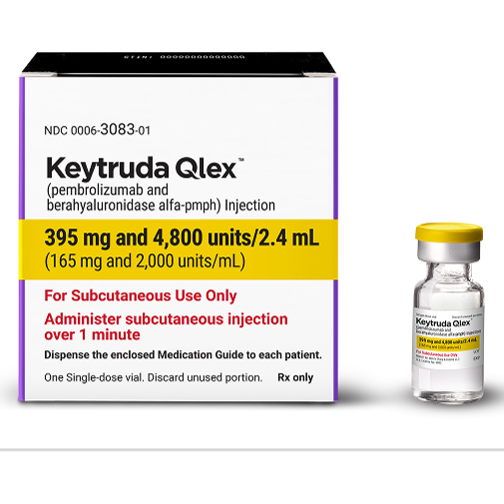
文章摘要:美国FDA正式批准帕博利珠单抗单药或帕博利珠单抗联合berahyaluronidase alfa-pmph用于符合条件的TMB-H晚期实体瘤患者,并将适用的肿瘤突变负荷阈值调整为≥13 mut/Mb。这一变化进一步明确了生物标志物检测在肿瘤免疫治疗中的作用。
帕博利珠单抗(Pembrolizumab,商品名Keytruda)及帕博利珠单抗联合berahyaluronidase alfa-pmph(商品名Keytruda Qlex),已于2026年10月16日获得美国FDA传统批准,用于符合特定条件的不可切除或转移性肿瘤突变负荷高(TMB-H)实体瘤患者。此次批准适用于成人及儿童患者,但需要同时满足以下条件:
1、肿瘤不可切除或已经发生转移。
2、肿瘤突变负荷达到规定标准:TMB≥13 mutations/megabase(mut/Mb)。
3、既往治疗后疾病进展,且没有令人满意的替代治疗方案。
4、通过FDA认可的检测方法确认TMB-H状态。
这是一项针对特定生物标志物人群的治疗批准,并不意味着所有晚期实体瘤患者都适合使用帕博利珠单抗。具体是否符合用药条件,还需结合肿瘤类型、既往治疗、检测结果及其他临床因素判断。
此次FDA批准的一个重要变化,是将该适应症的TMB-H界定标准从此前的≥10 mut/Mb调整为≥13 mut/Mb。此前,帕博利珠单抗针对TMB-H实体瘤获得过加速批准,阈值为≥10 mut/Mb。此次转为传统批准时,FDA指出,支持传统批准的疗效证据未能在TMB为10至低于13 mut/Mb的患者中得到确认,因此调整了适用阈值。
这一变化提示,肿瘤突变负荷并非只要达到某个较低数值,就能保证患者从免疫治疗中获益。生物标志物阈值的确定,需要综合临床研究结果及监管审评证据。
FDA此次传统批准主要依据KEYNOTE-158研究的相关数据。疗效分析纳入220名TMB≥13 mut/Mb的患者,其中145名来自M队列,75名来自A至J队列。FDA公布的结果显示:
(1)客观缓解率(ORR):36%,即约三分之一患者达到肿瘤缩小的客观缓解标准。
(2)缓解持续时间:在出现客观缓解的患者中,58%的患者缓解持续时间达到或超过12个月。
客观缓解率不等于治愈率,也不能直接代表所有患者的生存获益。不同肿瘤类型、既往治疗经历和个体生物学特征均可能影响疗效,研究数据不应被简单套用于每一位患者。
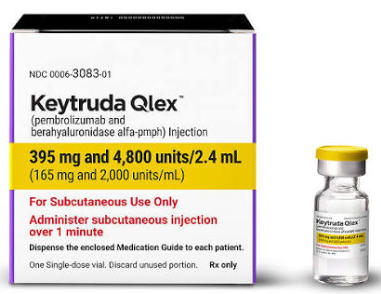
对于此次更新的适应症,成人帕博利珠单抗单药推荐剂量为每3周200mg,或每6周400mg,通常持续至疾病进展、出现不可接受的毒性,或最长24个月。儿童患者的推荐剂量为每3周2mg/kg,最高不超过200mg,具体治疗时间及给药安排应依照适用说明书执行。
帕博利珠单抗属于PD-1免疫检查点抑制剂。治疗期间需要警惕免疫介导的不良反应、输注相关反应、异基因造血干细胞移植相关并发症及胚胎-胎儿毒性。部分免疫相关不良反应可能累及肺、肝、肠道、内分泌器官或其他组织,因此不能只根据肿瘤是否缩小判断治疗安全性。
参考资料:美国食品药品监督管理局(FDA):传统批准公告https://www.fda.gov/drugs/resources-information-approved-drugs/fda-grants-traditional-approval-pembrolizumab-or-pembrolizumab-and-berahyaluronidase-alfa-pmph
免责声明: 本文仅作医药知识科普,不构成诊疗建议。用药请遵医嘱,具体以医生处方及最新版药品说明书为准。
 扫码


微信扫码◀

免费咨询电话


400-001-9769
北京市经济技术开发区科创十三街99号33幢D栋七层703室

药品医疗器械网络信息服务备案编号:(京)网药械信息备字(2025)第 00384 号
任何关于疾病和药品的信息仅供参考,不能代替专业医生药师的意见。
Copyright © 2022 www.yaodey.com All Rights Reserved. 药得 版权所有
药品医疗器械网络信息服务备案:(京)网药械信息备字(2025)第00384号 京ICP备15058342号-71


 疾病药品类目导航