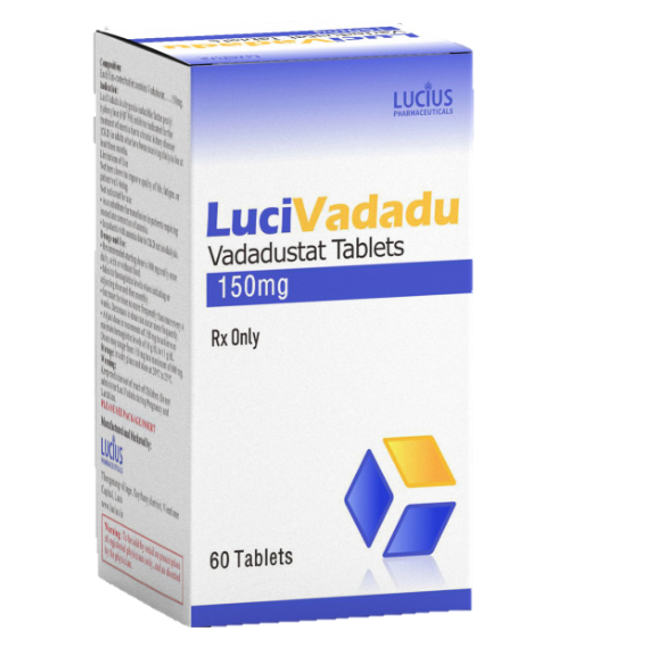
伐度司他是一种口服活性HIF-PHI药物,其化学结构赋予了与脯氨酰羟化酶活性位点结合的高选择性和可逆性。了解其结构式特点和分子构想,有助于理解其药理特性和药学优化方向。
1、核心骨架与锌离子螯合基团
伐度司他含有含氮杂环和羧酸基团,能够与脯氨酰羟化酶活性中心的非血红素铁原子与锌离子形成配位键。其羧酸侧链模拟内源性底物2-氧代戊二酸的结构,竞争性占据酶的结合口袋,这是该分子发挥抑制作用的化学基础。
2、可逆抑制的氢键网络设计
分子通过酰胺键供体和受体与酶蛋白的特定氨基酸残基形成氢键网络,不形成共价连接。这种非共价结合模式确保了抑制的可逆性,体内一旦药物清除,酶活性能迅速恢复自然态,避免了永久性降解靶点所带来的潜在毒副作用。
3、取代基对透膜性和口服利用度的优化
苯环上的疏水取代基增加了分子亲脂性,提升了跨细胞膜渗透能力,使其无需转运体即可透过肠壁吸收。同时,取代基的位阻效应降低了分子在首过效应中被过度代谢的概率,共同保证了可接受的口服生物利用度。
4、与同类HIF-PHI的结构差异
相较于罗沙司他的苯并咪唑母核,伐度司他展示出不同的杂芳环结构与侧链接头,这赋予了其略长的半衰期,允许一日一次口服。细微的化学结构区别导致其在PHD亚型选择性、组织分布和血压影响方面的独特表现。
5、代谢软点的规避设计
代谢易变位点通过氘代或引入卤素基团进行了战略性保护,减缓CYP450氧化降解,使清除速率适合日服节奏,同时尽量减少活性代谢物的形成,降低脱靶干扰风险,从化学源头保障了药物的安全窗口。
关键词标签:
伐度司他,vadadustat,结构式,分子设计,HIF-PHI,有机化学
参考资料链接:
https://www.accessdata.fda.gov/drugsatfda_docs/label/2024/215578s000lbl.pdf
免责声明: 本文仅作医药知识科普,不构成诊疗建议。用药请遵医嘱,具体以医生处方及最新版药品说明书为准。
 扫码


微信扫码◀

免费咨询电话

400-001-9769
北京市经济技术开发区科创十三街99号33幢D栋七层703室

药品医疗器械网络信息服务备案编号:(京)网药械信息备字(2025)第 00384 号
任何关于疾病和药品的信息仅供参考,不能代替专业医生药师的意见。
Copyright © 2022 www.yaodey.com All Rights Reserved. 药得 版权所有
药品医疗器械网络信息服务备案:(京)网药械信息备字(2025)第00384号 京ICP备15058342号-71


 疾病药品类目导航