
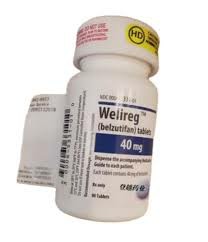
2026 年 9 月 24 日,美国食品药品监督管理局批准贝组替凡 belzutifan(Welireg,默克公司)联合仑伐替尼 lenvatinib(Lenvima,卫材公司),用于治疗既往接受过程序性死亡受体 - 1(PD-1)或程序性死亡配体 1(PD-L1)抑制剂治疗后发生疾病进展、伴有透明细胞成分的晚期肾细胞癌成年患者。
该适应症获批基于 LITESPARK-011(NCT04586231)研究,这是一项开放标签、随机、阳性对照临床试验,共纳入 747 例晚期透明细胞肾细胞癌患者,评估贝组替凡联合仑伐替尼对比卡博替尼的疗效。入组患者为局部晚期或转移性透明细胞肾细胞癌人群,需满足在 PD-1/PD-L1 抑制剂治疗期间或治疗后疾病进展,或是在 PD-1 抑制剂辅助治疗结束 6 个月内出现疾病进展,受试者按照 1:1 比例随机分配至贝组替凡联合仑伐替尼组与卡博替尼单药组。试验将盲法独立中心审查依据 RECIST v1.1 标准评估的无进展生存期和总生存期作为主要疗效终点,客观缓解率作为次要疗效指标。
研究结果显示,贝组替凡联合仑伐替尼方案相较卡博替尼,可带来具有统计学意义的无进展生存期获益。联合组中位无进展生存期为 14.6 个月(95% CI:11.1,16.6),卡博替尼组为 10.6 个月(95% CI:9.2,11.1),风险比 0.74(95% CI:0.61,0.89),单侧 p 值 0.00095;总生存期最终分析未达到统计学差异,联合组与卡博替尼组中位总生存期分别为 33.7 个月(95% CI:29.0,46.9)和 28.6 个月(95% CI:24.1,31.4),风险比 0.85(95% CI:0.70,1.03);客观缓解率两组差异显著,贝组替凡联合仑伐替尼组客观缓解率 53%(95% CI:47,58),卡博替尼组为 40%(95% CI:35,45),单侧 p 值 0.0002。
安全性方面,贝组替凡药品说明书带有胚胎 - 胎儿毒性相关黑框警告,同时包含贫血、缺氧相关警示内容,贝组替凡与仑伐替尼联用时,还需额外关注心脏功能障碍风险。仑伐替尼本身的用药警示覆盖高血压、心脏功能障碍、动脉血栓栓塞事件、肝毒性、肾功能损伤或衰竭、蛋白尿、腹泻、瘘管与胃肠道穿孔、QT 间期延长、低钙血症、可逆性后部白质脑病综合征、出血事件、甲状腺功能异常、伤口愈合不良、颌骨骨坏死以及胚胎 - 胎儿毒性等多项风险。
该联合方案推荐用药剂量为仑伐替尼 20mg 每日一次,贝组替凡 120mg 每日一次,持续给药直至疾病进展或出现不可耐受的药物毒性。
本次 FDA 获批的贝组替凡联合仑伐替尼方案,为经 PD-1/PD-L1 抑制剂治疗失败的晚期透明细胞肾细胞癌患者提供全新后线治疗选择。相较于卡博替尼,该联合方案可显著延长患者无进展生存期,提升肿瘤客观缓解率,虽然总生存期未观察到统计学差异,但仍展现出可观的生存获益潜力。临床应用中需警惕两类药物叠加带来的各类不良反应风险,严格遵循推荐剂量规范用药,在保障疗效的同时做好安全性监测。
参考资料:https://www.fda.gov/drugs/resources-information-approved-drugs/fda-approves-belzutifan-combination-lenvatinib-advanced-renal-cell-carcinoma-clear-cell-component
免责声明: 本文仅作医药知识科普,不构成诊疗建议。用药请遵医嘱,具体以医生处方及最新版药品说明书为准。
 扫码


微信扫码◀

免费咨询电话

400-001-9769
北京市经济技术开发区科创十三街99号33幢D栋七层703室

药品医疗器械网络信息服务备案编号:(京)网药械信息备字(2025)第 00384 号
任何关于疾病和药品的信息仅供参考,不能代替专业医生药师的意见。
Copyright © 2022 www.yaodey.com All Rights Reserved. 药得 版权所有
药品医疗器械网络信息服务备案:(京)网药械信息备字(2025)第00384号 京ICP备15058342号-71


 疾病药品类目导航

